

論文検索
本ページで一度に表示できる論文は最大12件です。(初期表示は最新の12件)過去の論文を閲覧するには検索機能を使用してください。
2026-09-30
First-quantized quantum simulation with non-local potentials by matrix-product-state encoding
行列積状態符号化による非局所ポテンシャルを用いた第一量子化量子シミュレーション
通岡 知輝、小杉 太一、渡邊 正理、西 紘史、松下 雄一郎
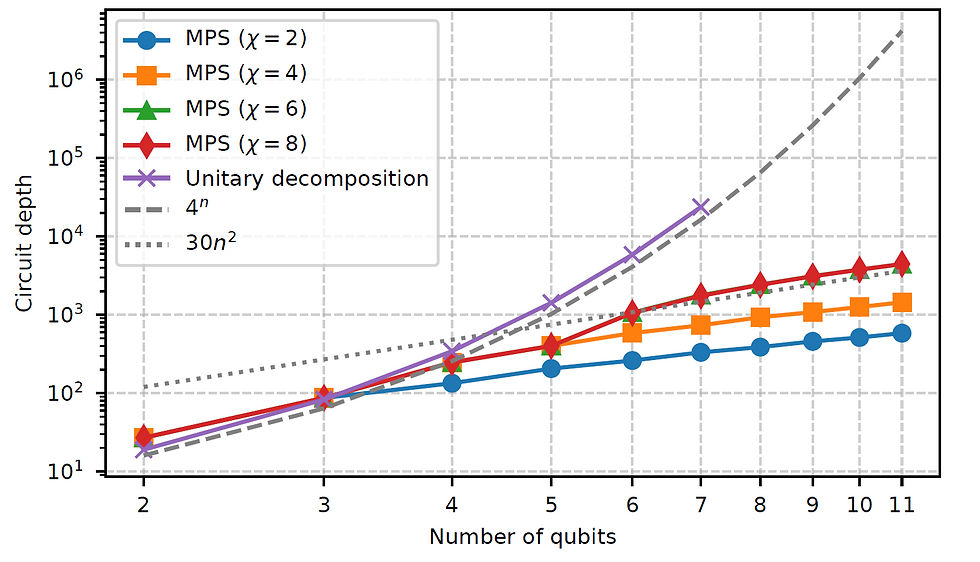
本研究では、第一量子化量子シミュレーションにおいて、非局所性のため量子回路への実装が課題となる擬ポテンシャルを効率的に扱うため、行列積状態(MPS)符号化を用いた新たな手法を提案しています。非局所ポテンシャルを低ランクMPSとして表現し、量子回路へ直接マッピングすることで、回路深さを削減します。
1次元水素原子に超短パルスレーザーを照射するイオン化モデルに適用した結果、直接的なユニタリ分解と比較して回路深さを大幅に削減できることを確認しました。7量子ビットの例では、回路深さを23,775から1,747まで削減しており、第一量子化量子シミュレーションにおける非局所ポテンシャルの効率的な実装手法として有効性を示しています。
2026/9/30投稿 arXiv

2026-09-30
An atom-based machine-learned dipole-moment model and application to conjugated systems
原子ベースの機械学習双極子モーメントモデルと共役系への応用
趙 元晟、山崎 民雄、細谷 亮平、松下 雄一郎、常行 真司
本研究では、分子系全体の双極子モーメントを原子ごとの寄与に分解した「有効原子双極子(EAD)」をDFT波動関数から定義し、原子構造を入力としてグラフニューラルネットワーク(GNN)により予測する新たな手法を提案しています。
従来の結合ベースのモデルでは扱うことが難しかった複雑な共役系に対しても、双極子モーメントおよび誘電関数を高精度に予測できることを確認しました。また、本手法の計算コストは原子数に対して線形に増加し、Born effective charge(BEC)に基づく手法と比較して約3倍高速でありながら、テラヘルツ領域では同等以上の精度を示しています。
2026/9/30投稿 arXiv

2026-09-03
Orbital-Free DFT-Assisted Machine-Learned Molecular Dynamics for Electric-Field-Driven Ionic Transport
電場駆動イオン輸送のための軌道自由DFT支援機械学習分子動力学
西谷 侑将、中田 浩弥、原田 洋介、松下 雄一郎
本研究では、電場に依存しない原子間力を機械学習ポテンシャルで評価し、局所環境に応じた原子電荷を軌道自由密度汎関数理論(OFDFT)から取得する分子動力学手法を提案しました。S₈/Li₃PS₄界面への適用では、電場によるLiイオンの移動と、それに伴うS原子の負帯電を再現しました。材料ごとの電荷予測モデルを追加学習することなく、電場駆動イオン輸送と界面電荷状態の変化を効率的に扱える可能性を示しています。

2026-09-03
Origin of shallow hole traps at GaN/SiO₂ interface studied from density functional theory
密度汎関数理論によるGaN/SiO₂界面における浅いホールトラップの起源の解明
趙 元晟、押山 淳、白石 賢二
GaN系MOSFETで課題となるGaN/SiO₂界面の浅いホールトラップについて、現実的な界面モデルを用いた第一原理計算によりその起源を調べました。酸素空孔などの点欠陥が存在しない場合でも、界面に自然形成されるアモルファスGaOₓ層の低配位O原子に由来するtail stateがホールを捕獲し、Ga–O結合の伸長によって電子準位がGaNのバンドギャップ内へ移動することで、浅いホールトラップが形成されることを明らかにしました。
2026/9/3 出版 Physical Review Materials誌

2026-06-02
An efficient quantum Hadamard product algorithm for functions
関数に対する効率的な量子アダマール積アルゴリズム
黄 欣馳、西 紘史、図師 知文、松下 雄一郎
本研究では、関数値を振幅として符号化した2つの量子状態について、その要素ごとの積に対応する量子アダマール積状態を効率的に準備する量子アルゴリズムを提案しています。従来のポストセレクションに基づく方法では、成功確率が格子数に反比例し、大きな格子ではクエリ回数が増加する課題がありました。本手法では、入力関数をフーリエ空間で扱い、アダマール積を畳み込み構造として捉えることで、局在したフーリエ係数を利用した近似回路を構成しています。これにより、計算量は格子数そのものではなく、関数の滑らかさやフーリエ係数の局在性に依存する形となります。特に、少なくとも一方の入力関数が有限個の非ゼロフーリエ係数を持つ場合には、格子数に依存しないクエリ複雑性で正確なアダマール積状態を準備できることを示しています。さらに、応用例として、部分内積を効率的に計算する新しい量子回路も提案しています。

2026-05-28
Quantum algorithms for density functional theory with minimal readout
最小限の読み出しによる密度汎関数理論のための量子アルゴリズム
趙 元晟、西 紘史、小杉 太一、廣瀬 哲、坂上 弘輝、及川 達希、岡山 竜也、松下 雄一郎
本研究では、量子コンピュータを用いた密度汎関数理論(DFT)計算において課題となる、電子密度の読み出しコストを最小化する量子アルゴリズムを提案しました。
Kohn–Sham DFTでは、占有軌道を求めた後に電子密度を構成し、自己無撞着場(SCF)計算を進める必要があります。しかし、量子コンピュータ上では測定により量子状態が崩壊するため、電子密度を読み出して再度Hamiltonianへ反映する処理が大きなボトルネックになります。本研究では、この問題に対して、Kohn–Sham軌道を効率よく表現する量子ビット効率の高いエンコーディング手法と、複数の占有軌道を同時に求める断熱実時間発展(ATE)に基づく量子アルゴリズムを構築しました。
さらに、非SCF型のDFT手法であるHarris functionalが量子計算と相性がよいことに着目しました。Harris functionalでは、全エネルギー評価に必要な二重計数補正項を既知の入力密度から古典的に評価できるため、量子状態から電子密度を読み出す必要がありません。これにより、量子コンピュータ上でバンドエネルギーを効率的に評価しつつ、電子密度読み出しを完全に回避できることを示しました。また、入力密度を変分的に調整することで、Harris functionalの精度を改善する方法も提案しています。
数値実証では、LiH分子に対するHarris functional計算、BCC Li金属に対するk点サンプリングおよびバンド構造計算を行い、従来の古典計算結果をよく再現できることを確認しました。さらに、複数コピーの波動関数を用いることで、電子密度を読み出さずにSCF計算を行う手法も提案し、LiH分子を例にその動作を検証しました。本研究は、量子コンピュータ上でDFT計算を高速化するうえで重要となる、読み出しボトルネックの低減に向けた具体的なアルゴリズムを示す成果です。

2026-05-28
End-to-End Molecular Dynamics with a Langevin Thermostat on Quantum Circuits
量子回路上のランジュバン・サーモスタットを用いたエンドツーエンド分子動力学
渡邊 正理、西 紘史、小杉 太一、日高 重和、櫻井 亮、松下 雄一郎
本研究では、有限温度における分子動力学(MD)を量子回路上で扱うため、ランジュバン・サーモスタットを用いた正準集団(NVT)での分子動力学計算フレームワークを構築しました。
本手法では、古典的な原子核の位相空間分布をKoopman–von Neumann(KvN)形式の波動関数として量子状態にエンコードし、ランジュバン型のFokker–Planck緩和として正準状態の準備を定式化します。量子回路上では、ハミルトニアンLiouville流、運動量摩擦、運動量拡散をそれぞれ独立した回路ブロックに分解し、摩擦項は運動量空間の対称化されたdilationとして、拡散項は確率的虚時間発展(PITE)に基づくcosine filterとして実装しました。
また、Gaussian拡散カーネルをPITEで実現されるcosine filterに置き換えることで生じる温度バイアスを解析し、目的とする物理温度の平衡分布を得るための内部温度補正を導入しました。これにより、量子回路上で正準分布に対応するKvN状態を準備し、その状態から分子動力学に関する物理量を読み出す一連の流れを示しています。
実証例として、水素分子(H2)を対象に、1量子ビットPauli Hamiltonianから得られるBorn–OppenheimerポテンシャルおよびHellmann–Feynman力をKvN核運動ダイナミクスに接続しました。数値シミュレーションでは、非平衡な位相空間分布が正準KvN状態へ緩和することを確認し、さらにその正準状態から、H–H伸縮振動に対応する振動状態密度(VDOS)の量子位相推定(QPE)による読み出しと、遷移状態理論(TST)に基づく反応速度定数の静的評価を行いました。本研究は、電子状態計算から有限温度の核運動、さらに分子動力学物性の読み出しまでをつなぐ、量子・古典ハイブリッド分子動力学に向けた具体的な回路レベルの手法を示す成果です。

2026-05-28
Overcoming the Matrix-Product-State Encoding Barrier via DMRG-Guided Probabilistic Imaginary-Time Evolution
DMRGに基づく確率的虚時間発展による行列積状態エンコーディング障壁の克服
渡邊 正理、西 紘史、小杉 太一、常行 真司、松下 雄一郎
本研究では、量子シミュレーションにおける基底状態準備の効率化に向けて、密度行列繰り込み群(DMRG)、行列積状態(MPS)エンコーディング、確率的虚時間発展(PITE)を組み合わせた3段階のハイブリッド手法を提案しました。
量子アルゴリズムでは、初期状態が真の基底状態にどの程度近いかが、後続計算の成功確率や測定回数、ポストセレクションのオーバーヘッドに大きく影響します。本研究では、まずDMRGにより得られたMPSを、最適化を伴わない行列積disentangler(MPD)エンコーディング回路を用いて量子レジスタへ読み込み、その後にPITEを用いて残留する励起状態成分を低減する枠組みを構築しました。
また、MPSエンコーディング中の中央結合Schmidtランクの成長がロジスティック曲線で表され、その変曲点 L* が効率的なエンコーディング領域の境界として機能することを示しました。L* を超えてエンコーディングのみで精度を高めようとすると、追加の回路深さが大きく増加するため、本手法では L* でエンコーディングを停止し、残りの誤差をPITEで抑制します。
数値実験では、スピン1/2のスタッガード磁場付きHeisenberg鎖を対象に、本手法の有効性を検証しました。その結果、DMRGに基づくMPS初期状態を用いることで、Néel積状態を初期状態とする場合に比べ、PITEにおける累積成功確率を高く維持でき、ポストセレクションを考慮した有効な回路コストを低減できることを確認しました。本研究は、古典的なテンソルネットワーク計算と非変分型量子射影アルゴリズムを接続する、実用的な基底状態準備手法を示す成果です。

2026-05-28
Channel-agnostic finite-temperature phase estimation averaged over variable grids: reconstruction of Green’s function for dynamical mean-field theory
可変グリッド平均化を用いたチャネル非依存の有限温度位相推定:動的平均場理論に向けたグリーン関数の再構成
小杉 太一、西 紘史、加瀬林 啓人、高橋 優樹、松下 雄一郎
本研究では、強相関電子系を量子コンピュータで扱うため、動的平均場理論(DMFT)に量子位相推定(QPE)と可変グリッド平均化手法「QAVG(QPE averaged over variable grids)」を組み合わせた、量子・古典ハイブリッド計算スキームを提案しました。
DMFTは、強相関物質の電子状態を扱うための重要な計算手法ですが、従来の古典計算では、相関部分のグリーン関数を高精度に求めるための計算コストが課題となります。本研究では、有限温度における1粒子グリーン関数を対象に、測定ごとにどの励起チャネルが生じたかを特定しなくても、スペクトル振幅と励起エネルギーを抽出できる修正版QPE回路を構成しました。
さらに、QPE測定で得られるヒストグラムを用いて、試行パラメータを最適化しながらグリーン関数を再構成するQAVG手法を有限温度系へ拡張しました。これにより、QPEの有限なグリッド解像度に由来するバイアスを緩和しつつ、実際の励起チャネル数よりも少ないパラメータでグリーン関数を推定することが可能になります。
本研究では、代表的な強相関物質であるSrVO3を対象に、DFT+DMFT計算スキームへQAVGを組み込み、数値シミュレーションにより有効性を検証しました。その結果、QAVG-DMFTにより、FCI-DMFTで得られるスペクトルの全体的な特徴を再現できることを確認しました。本研究は、Early-FTQC時代における強相関電子系の第一原理計算に向けて、量子コンピュータをDMFTの不純物ソルバとして活用するための基盤となる成果です。

2026-05-28
Error-corrected phase estimation averaged over variable grids on a trapped-ion quantum computer: hyperacuity spectra of a CO molecule adsorbed onto χ-Fe5C2
トラップイオン量子コンピュータにおける可変グリッド平均化を用いた誤り訂正付き位相推定:χ-Fe5C2に吸着したCO分子の超解像スペクトル
小杉 太一、西 紘史、加瀬林 啓人、高橋 優樹、松下 雄一郎
本研究では、多電子系の励起スペクトルを取得する基盤技術である量子位相推定(QPE)について、現在の量子ハードウェアにおけるグリッド解像度の制約やノイズの影響を緩和するため、可変グリッドで平均化する手法「QAVG(QPE averaged over variable grids)」を提案しました。
QAVGでは、低解像度のQPEに複数のエネルギー原点シフトを組み合わせ、物理的に動機づけられた連続パラメータ化を用いることで、名目上のQPE解像度よりも高い精度でスペクトルを再構成します。本研究では、χ-Fe5C2表面に吸着したCO分子を対象とし、DFT計算から最大局在Wannier軌道を構成し、得られた有効模型を量子計算に接続する一連のワークフローに本手法を適用しました。
さらに、Quantinuum H2-2を用いて、物理QPE回路およびSteane符号に基づく論理QPE回路による実機実験を行いました。その結果、ノイズを含むヒストグラムを用いた場合でも、QAVGによりQPEの名目解像度より小さい偏差でスペクトルを再構成できることを示しました。また、シフトしたグリッドにわたる平均化によって、スペクトルリークに起因するコスト関数の局所最小が抑制され、パラメータ最適化が安定化することを確認しました。本研究は、Early-FTQC時代に向けた、相関電子系スペクトル計算の実用化に貢献する成果です。

2026-05-28
Koopman–von Neumann Molecular Dynamics for Green–Kubo Transport Coefficients
Green–Kubo輸送係数のためのKoopman–von Neumann分子動力学
渡邊 正理、西 紘史、小杉 太一、日高 重和、櫻井 亮、松下 雄一郎
本研究では、古典分子動力学(MD)におけるGreen–Kubo輸送係数の計算を、Koopman–von Neumann(KvN)表現を用いて量子アルゴリズムにおける読み出し問題として定式化しました。
Green–Kubo関係では、拡散係数や粘性係数などの輸送係数を、平衡状態におけるフラックス相関関数の時間積分として評価します。本研究では、古典MDの時間発展をKvN表現によりヒルベルト空間上のユニタリ発展として扱い、NVE dynamicsおよびNosé–Hoover型NVT dynamicsの双方について、対応するKvN生成子と量子回路構成を導出しました。
さらに、フラックス励起状態を量子位相推定(QPE)に入力することで、QPEの補助レジスタが全ゼロ状態として測定される確率 P0 が、Bartlett窓付きのGreen–Kubo積分に対応することを示しました。これにより、輸送係数の評価を、時間相関関数を逐次的に積分する問題ではなく、QPEで定義される確率 P0 の推定問題として扱うことが可能になります。
数値ベンチマークでは、有限グリッド上での相関関数の離散化誤差がグリッド点数に対してべき的に減少することを確認しました。また、最大尤度振幅推定(MLAE)を用いることで、P0 の統計推定におけるクエリ数依存性が、直接サンプリングの Nqueries^-1/2 から Nqueries^-1 に近いスケーリングへ改善されることを示しました。本研究は、実用的な分子シミュレーションで必要となる輸送係数計算に、量子アルゴリズムの枠組みを接続するための具体的な一歩となる成果です。

2026-05-27
Problem-Specific Basis Quantum State Readout via Proper Orthogonal Decomposition
固有直交分解を用いた問題特化型基底による量子状態読み出し
市木 滉大、黄 欣馳、Gekko Budiutama、渡邊 正理、川田 佳史、寺沢 龍之介、西 紘史、鈴木 貴大、永井 隆太郎、松下 雄一郎
本研究では、量子コンピュータを用いた偏微分方程式(PDE)ソルバにおいて課題となる、量子状態から古典的な解を再構成する「読み出し」の効率化に向けて、固有直交分解(POD)に基づく読み出し手法「PODR(proper orthogonal decomposition-based readout)」を提案しました。
PODRでは、事前に代表的なCFDシミュレーション結果から対象問題に固有のPOD基底を構成し、オンライン段階では量子状態をその基底に射影して、少数の重み係数のみを抽出します。これにより、物理パラメータや時刻を変えながら同種の解析を繰り返すCAE/CFDのような用途において、読み出しに必要な測定回数とオンライン段階の計算資源を削減できることを示しました。
さらに、2次元リッド駆動キャビティ流れおよび2次元カルマン渦列のベンチマーク問題に適用し、従来の実空間読み出し(RSR)やフーリエ空間読み出し(FSR)と比較して、少ないショット数でも高精度な流れ場の再構成が可能であることを確認しました。本研究は、量子コンピュータを用いた大規模なPDE解析やCAE/CFD応用における、読み出しボトルネックの緩和に貢献する成果です。
